电子密度、自旋密度与 ESP
目录
跳转到“目录”路径均相对教程材料根目录(同时含 human/ 和 shared/)。先完成安装,按准备新工程开始;每次换对象后重新打开其对象属性。
密度表面按 ESP 着色
跳转到“密度表面按 ESP 着色”1. 导入水二聚体并查看计算记录
跳转到“1. 导入水二聚体并查看计算记录”详细说明见附录 A1:了解电子密度、ESP、计算段与能量单位。
- 点击 N 侧栏 → 导入与导出 → 导入 → 导入 Gaussian / ORCA / Cube / XYZ。
- 选择文件
shared/data/public/gaussian-v2/P03/water-dimer.fchk并完成导入。 - 选中新原子对象,按
F2命名为 P03-atoms(包含 6 个原子)。 - 点击 打开对象属性,在 科学记录与振动模式 中确认电子总能量约为
-152.027859 Eh。
2. 生成电子密度场
跳转到“2. 生成电子密度场”详细说明见附录 A2:了解电子密度、ESP 与自旋通道。
- 选中 P03-atoms,在对象属性中点击 创建视图与工具 → 计算 → 生成量子化学场。
- 配置参数:
- 物理量(Quantity):电子密度(Electron density)
- 网格间距(Grid spacing):
0.2 Å - 网格边距(Grid margin):
3.0 Å - 内存预算(Memory budget):
512 MiB
- 点击 确定(OK),生成场对象并重命名为 P03-density。
3. 生成静电势场
跳转到“3. 生成静电势场”- 在 N 侧栏 → QC 对象导航 中切回 P03-atoms 并打开对象属性。
- 再次点击 生成量子化学场,配置参数:
- 物理量:静电势(Electrostatic potential)
- 网格间距:
0.2 Å - 网格边距:
3.0 Å - 内存预算:
512 MiB
- 点击确定,生成场对象并重命名为 P03-esp(单位为
hartree/e)。
4. 用 ESP 为密度表面着色
跳转到“4. 用 ESP 为密度表面着色”详细说明见附录 A3:了解密度几何与 ESP 着色。
- 选中 P03-density,打开对象属性。
- 在 几何表示 中设置参数:
- 正值阈值(Positive Isovalue):
0.004
- 正值阈值(Positive Isovalue):
- 进入 颜色映射 → 选择/替换着色场,配置参数:
- 场(Field):选择
P03-esp - 颜色最小值(Color minimum):
-0.05 - 颜色最大值(Color maximum):
0.05
- 场(Field):选择
- 点击确定,截图保存至
human/screenshots/P03-density-esp-binding.png。
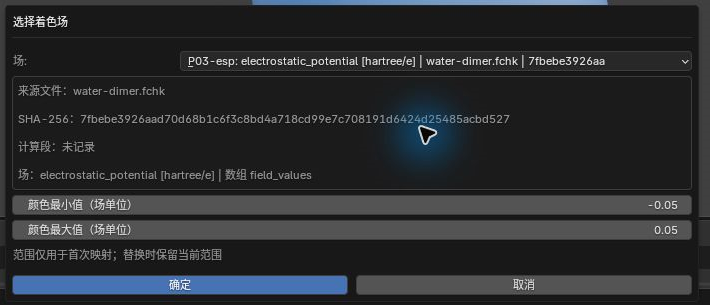
- 在大纲视图中隐藏独立的 P03-esp 表面,视口切至 材质预览,观察密度表面呈现位置相关的平滑渐变色。
5. 设置颜色范围与图例布局
跳转到“5. 设置颜色范围与图例布局”详细说明见附录 A4:了解颜色范围与图例布局。
- 保持 P03-density 活动,在 颜色映射 中核对数值映射范围:
- 颜色最小值:
-0.05 - 颜色中心值:
0 - 颜色最大值:
0.05
- 颜色最小值:
- 展开 图例排版(Legend Layout),配置图例参数:
- 显示图例(Show Legend):开启
- 长度(Length):
2.6 - 宽度(Width):
0.25 - 字号(Text Size):
0.2 - 小数位数(Decimal Places):
3 - 位置(Position):
(3.5, 0, 0) - 旋转(Rotation):
(1.5707963, 0, 0)弧度
- 按小键盘
1切至前视图,核对表面与图例刻度。截图保存至human/screenshots/P03-legend-layout.png。
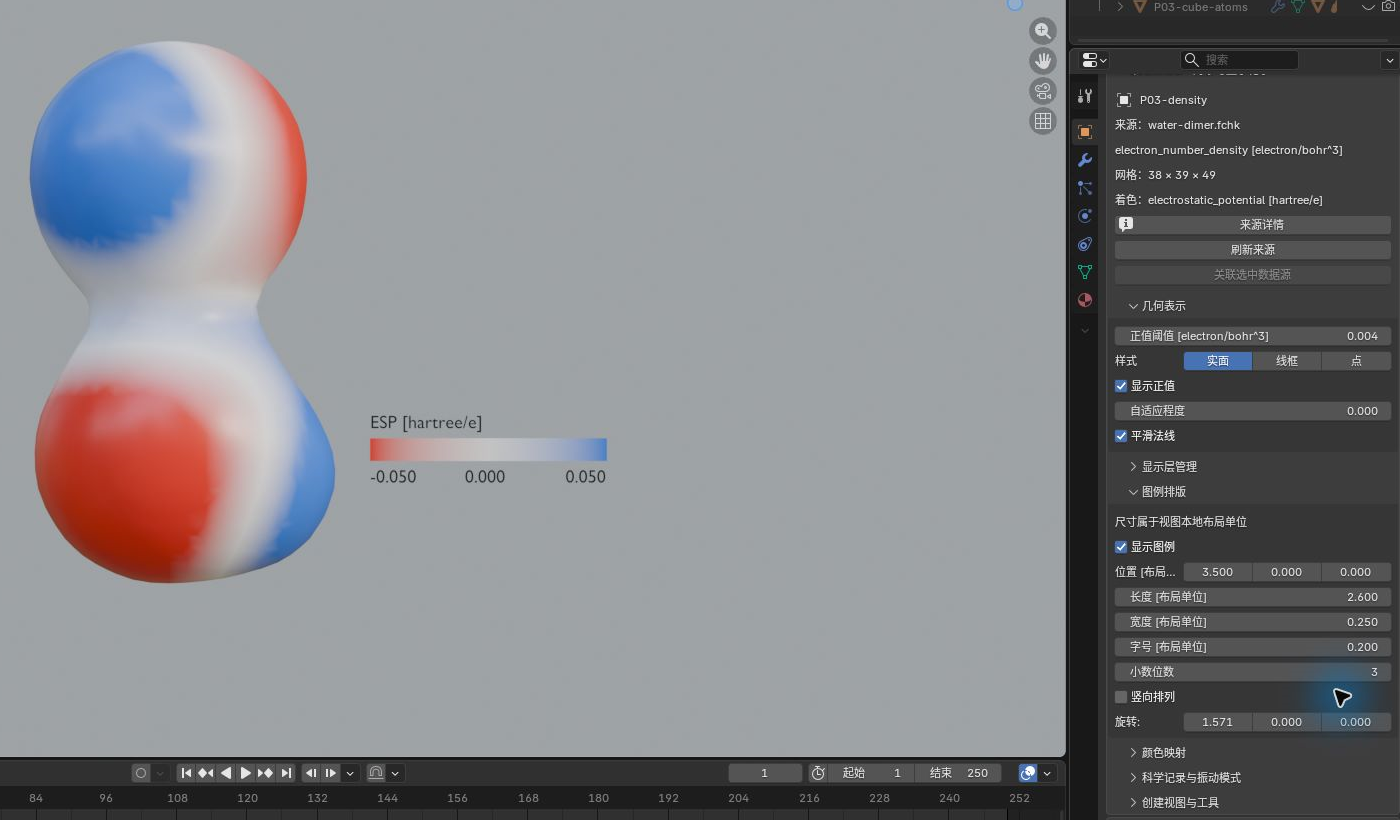
- 在 材质属性 → QCBlender · 节点材质 中测试将 反转(0 或 1) 设为
1,表面和图例颜色将同步翻转;测试完毕后改回0。
应用色带预设
跳转到“应用色带预设”6. 应用 Viridis 色带预设
跳转到“6. 应用 Viridis 色带预设”详细说明见附录 A5:比较 QC Default、Viridis 与 Cividis。
- 保持当前着色密度表面为活动对象。
- 进入右侧 材质属性 → QCBlender · 节点材质。
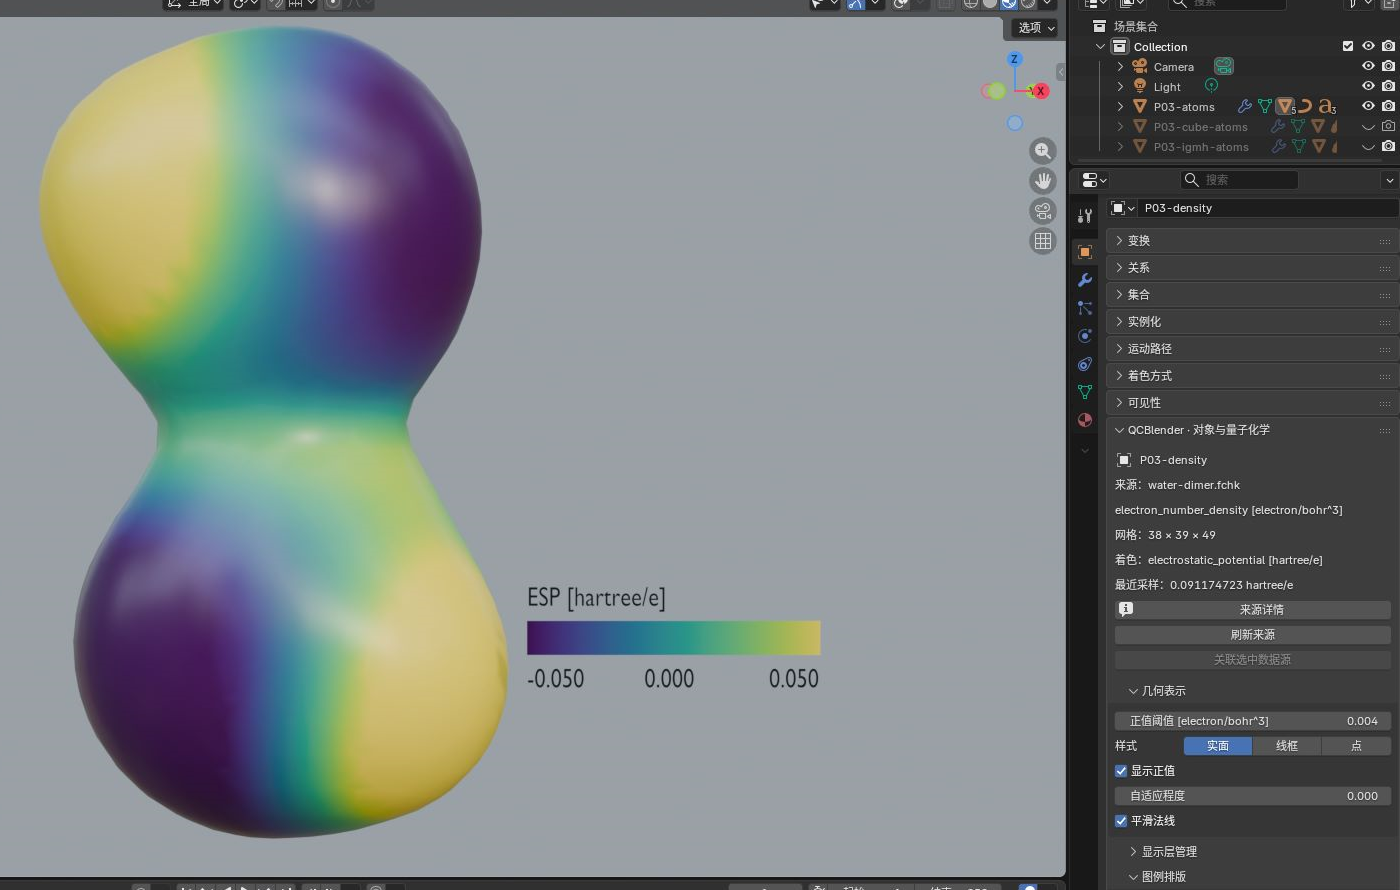
- 在 颜色映射 下点击 应用色带预设…(Apply Color Ramp Preset…)。
- 在弹窗中选择参数:
- 色带预设(Color Ramp Preset):
Viridis
- 色带预设(Color Ramp Preset):
- 点击 确定(OK),表面与图例色彩同步更新。截图保存至
human/screenshots/P03-color-presets.png。
7. 比较 Cividis 并练习撤销与重做
跳转到“7. 比较 Cividis 并练习撤销与重做”- 重新打开色带预设对话框,选择
Cividis并点击确定。 - 按
Ctrl + Z(撤销)恢复 Viridis,按Ctrl + Shift + Z(重做)重新应用 Cividis。
8. 核对颜色反转与预设保留的参数
跳转到“8. 核对颜色反转与预设保留的参数”详细说明见附录 A6:了解共享材质与图例同步。
- 测试将 反转(Reverse) 设为
1,确认在 Cividis 预设下也能正确反转。 - 测试完毕后恢复 反转 = 0。
- 确认颜色范围(-0.05 至 +0.05)和图例位置在切换预设后保持完好。
原子电荷与偶极
跳转到“原子电荷与偶极”9. 按 Mulliken 电荷为原子着色
跳转到“9. 按 Mulliken 电荷为原子着色”详细说明见附录 A7:了解 Mulliken 电荷与颜色范围。
- 在大纲视图中隐藏密度表面,选中 P03-atoms 并打开对象属性。
- 在 科学记录与振动模式 → 设置原子电荷着色 中选择:
- 电荷类型:
Mulliken
- 电荷类型:
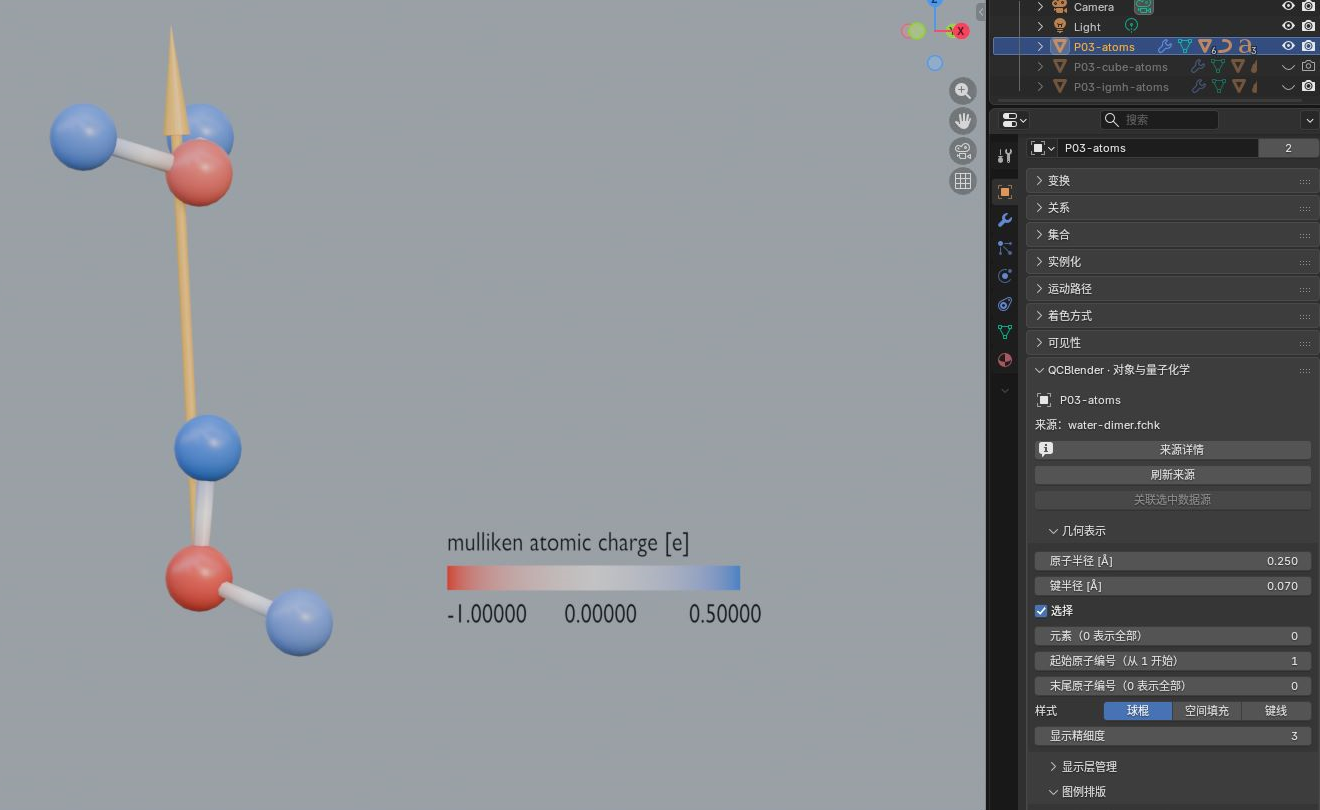
- 点击确定,在 图例排版 中开启 显示图例。
- 调整 颜色映射 → 电荷最大值 为
0.5 e,观察氧显负电(红)、氢显正电(蓝)。
10. 创建偶极箭头并调整显示长度
跳转到“10. 创建偶极箭头并调整显示长度”详细说明见附录 A8:了解偶极矩与显示长度。
- 保持 P03-atoms 活动,点击 创建视图与工具 → 空间工具 → 创建偶极矢量。
- 选中新生成的对象 QC dipole,进入右侧 修改器属性。
- 调整参数:
- 每 Debye 对应的 Å(Angstrom per Debye):从
0.5改为1.5
- 每 Debye 对应的 Å(Angstrom per Debye):从
- 确认箭头方向保持不变、长度放大至三倍。截图保存至
human/screenshots/P03-charge-dipole.png。
- 隐藏偶极对象并关闭原子电荷图例,重新恢复密度表面可见。
选择其他密度
跳转到“选择其他密度”11. 生成氧分子的非零自旋密度
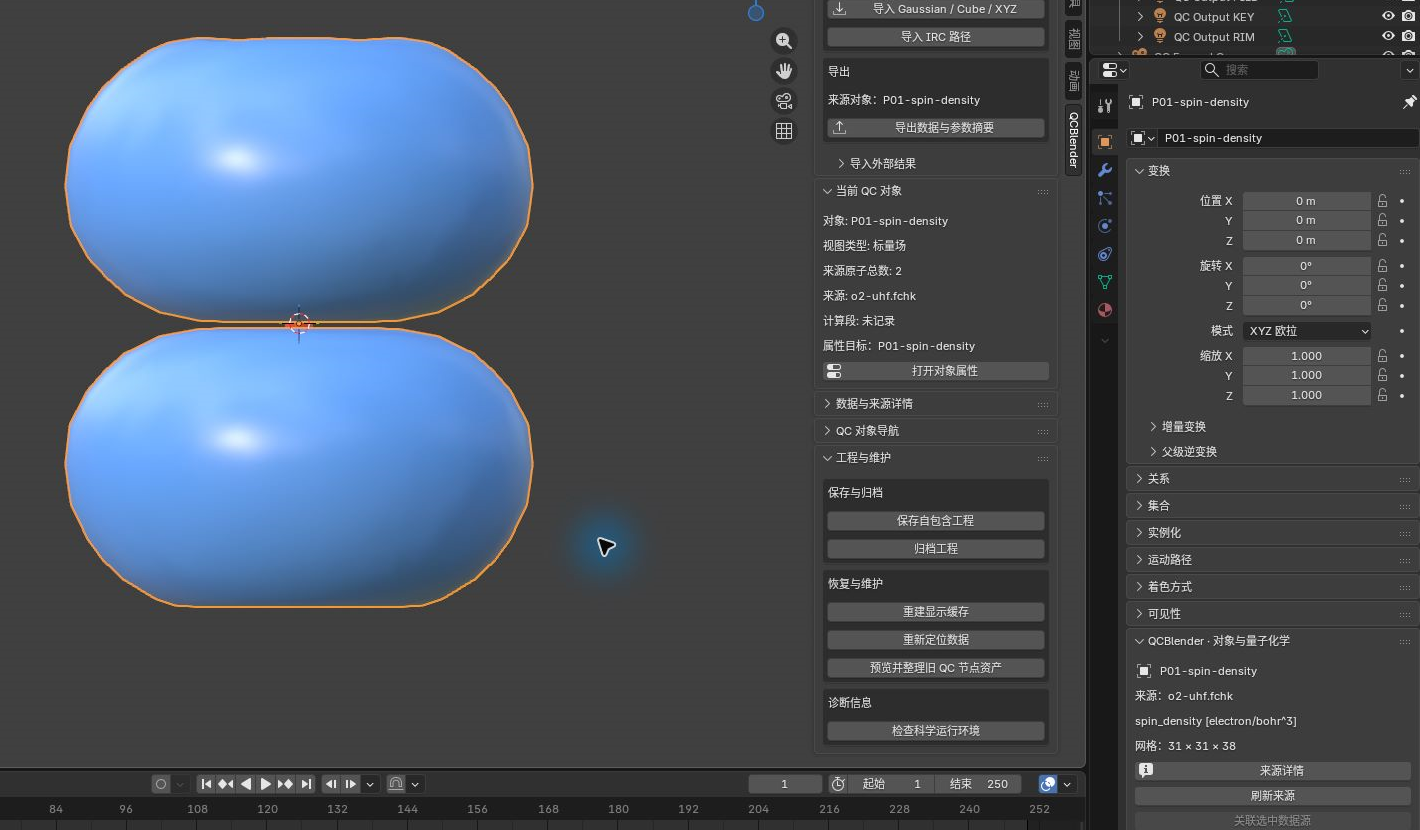
跳转到“11. 生成氧分子的非零自旋密度”自旋密度采用 Alpha−Beta 约定;本页闭壳层水二聚体的自旋密度为零,因此改用开壳层氧分子。完成本步后隐藏氧分子及其场,恢复 P03 原子和密度表面、保持独立 ESP 表面隐藏,再继续其他 P03 专题。
详细说明见附录 A9:了解 Alpha、Beta、自旋密度与闭壳层。
- 在当前工程中导入开壳层样例
shared/data/public/gaussian-v2/P01/o2-uhf.fchk,原子对象命名为 P01-spin-atoms。 - 选中 P01-spin-atoms,点击 生成量子化学场,配置参数:
- 物理量:自旋密度(Spin density)
- 网格间距:
0.2 Å - 网格边距:
3.0 Å - 内存预算:
512 MiB
- 确定后生成对象并重命名为 P01-spin-density。
- 在 几何表示 中设置参数:
- 正值阈值:
0.002 electron/bohr^3
- 正值阈值:
- 隐藏 P03 对象,观察氧分子周围的非零自旋密度曲面。截图保存至
human/screenshots/P01-spin-density.png。
零点、外观与外部场
跳转到“零点、外观与外部场”12. 保留色域上下限并将中心锚定为零
跳转到“12. 保留色域上下限并将中心锚定为零”详细说明见附录 A10:零点锚定与单侧色带。
- 选中 P03-density 的 ESP 着色表面,确认当前上下限为
-0.05/+0.05 hartree/e。 - 在 N 侧栏 → 外观与标签(Appearance and Labels) 点击 将颜色中心锚定于零点(Anchor Color Center at Zero),核对上下限保留、中心值为 0。
- 保持零锚定,将颜色最小值改为
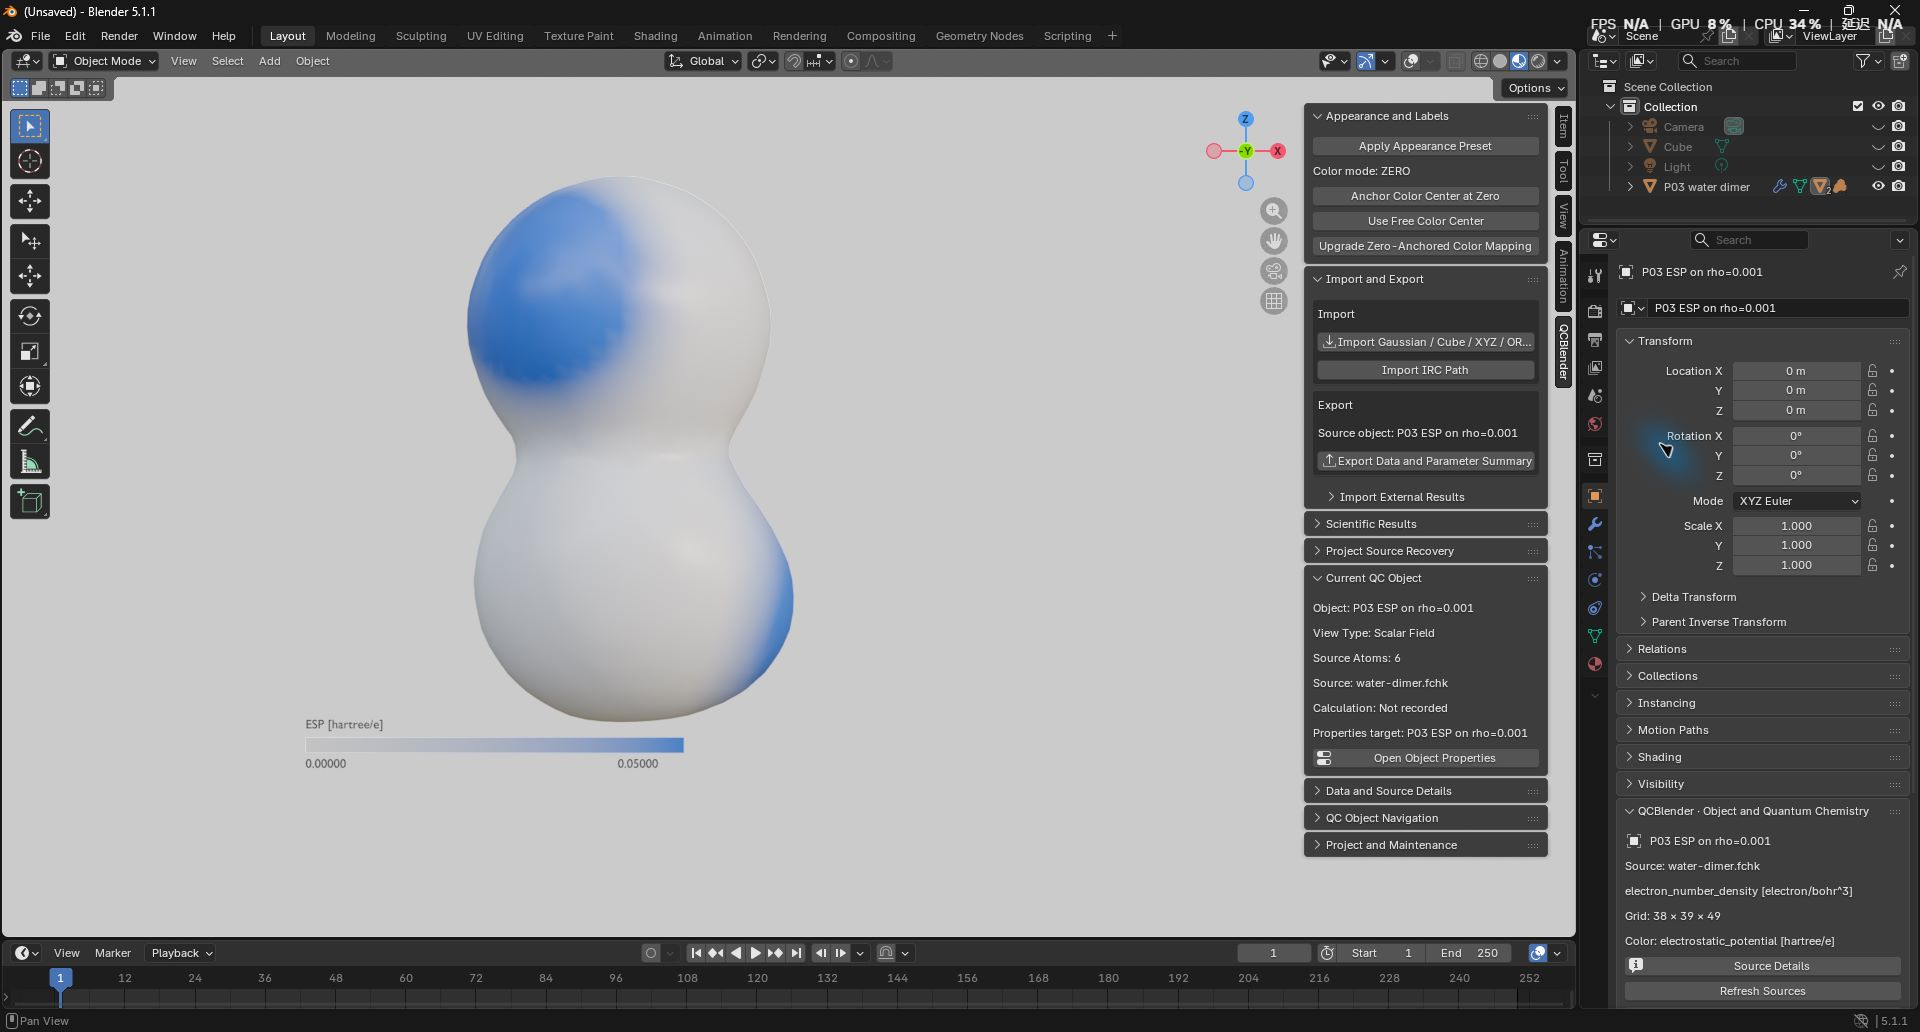
0,最大值保留0.05。正值单侧范围只使用色带正半边;图例标注实际的0…0.05 hartree/e,不显示不存在的负值范围。截图保存至human/screenshots/P03-zero-color-anchor.png。
下图对应本步 ESP 的单侧显示范围;ALIE 的独立配对与正值范围另见步骤 14。
- 将下限恢复为
-0.05。需要自由中心时点击 使用自由颜色中心(Use Free Color Center),在上下限之间设置中心。普通 Viridis/Cividis 等顺序色带不需要强制零锚定。旧工程若提示升级,可先用 升级零点锚定颜色映射(Upgrade Zero-Anchored Color Mapping) 创建独立图副本;自定义连接不被强制改写。
13. 应用外观预设和独立 vdW 壳
跳转到“13. 应用外观预设和独立 vdW 壳”详细说明见附录 A11:外观预设与独立 vdW 外壳。
vdW 壳按各原子的范德华半径形成独立显示层,不是电子密度等值面。
- 选中 P03-atoms,在 外观与标签(Appearance and Labels) → 应用外观预设(Apply Appearance Preset) 选择 柔光(Soft);对 P03-density 也可应用 柔光 / 高光 / 插画(Soft / Gloss / Illustration) 并比较高光。等值面阈值、ESP 数组、色域和色带继续沿用原设置。共享同一材质的其它视图也会改变外观。
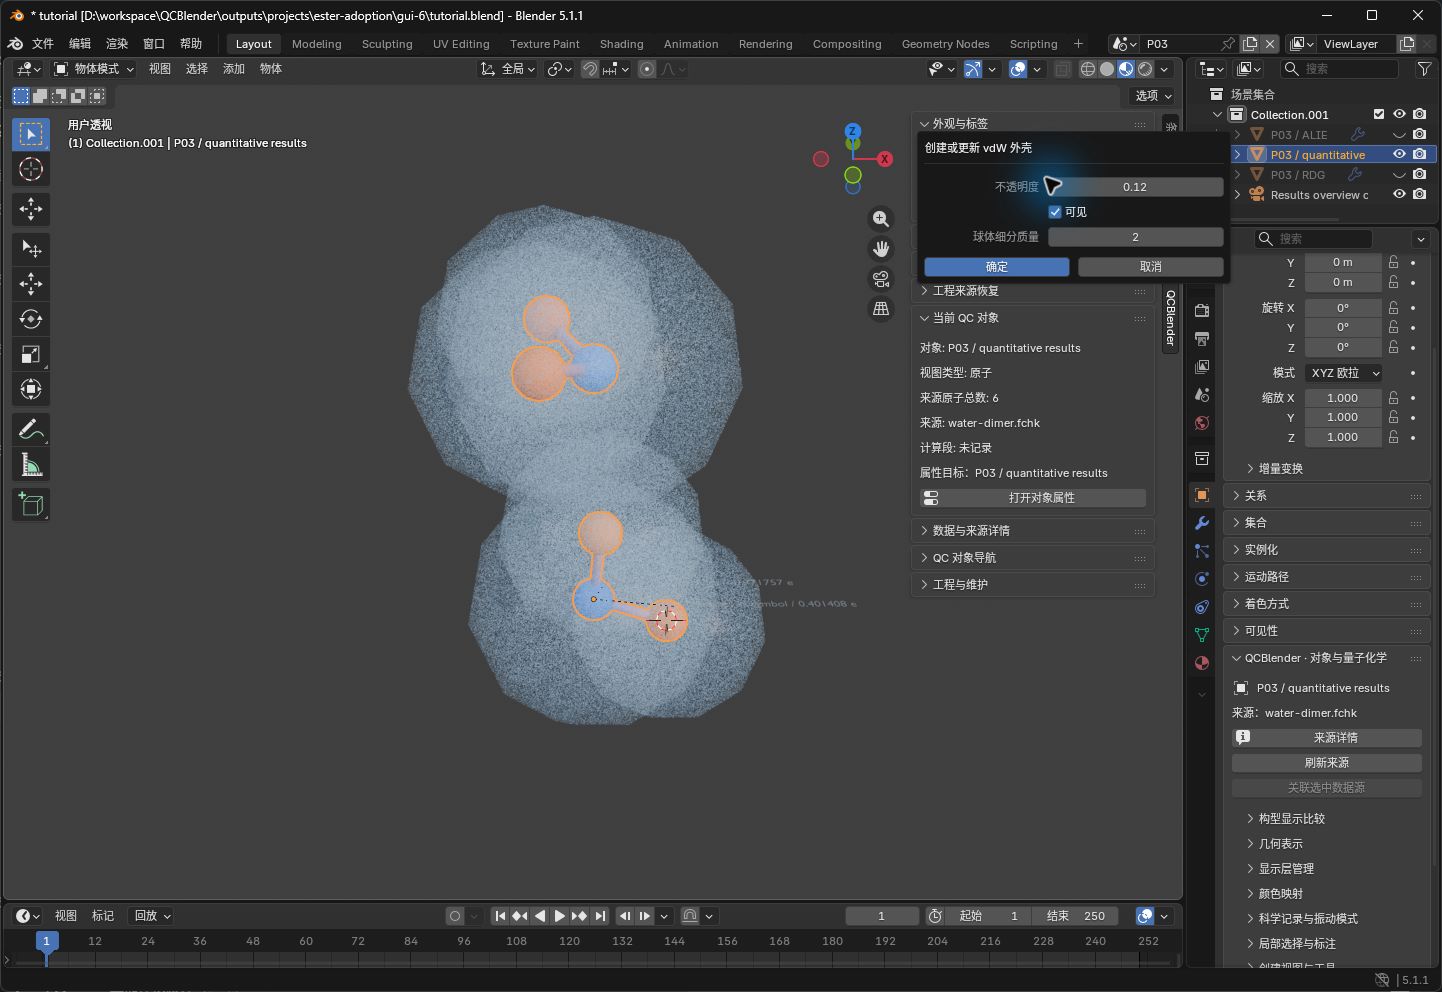
- 切回 P03-atoms,点击 创建或更新 vdW 外壳(Create or Update vdW Shell),设 不透明度(Opacity) = 0.18、可见(Visible) = 开启、球体细分质量(Sphere quality) = 2。
- 用同一入口切换 可见(Visible) 或调整 不透明度(Opacity),核对壳层与原子、密度表面分别显示。截图保存至
human/screenshots/P03-appearance-vdw-shell.png。
14. 导入 ALIE 完整场与表面
跳转到“14. 导入 ALIE 完整场与表面”详细说明见附录 A12:ALIE 有效域与表面顶点。
ALIE 是平均局域电离能。本功能导入外部计算好的场及有效域,不在 Blender 内重新求解。低密度区的原生 0 不能当成 ALIE 为零的物理结论。
- 选中原始静态 P03-atoms,在 N 侧栏 → 科学结果(Scientific Results) → 导入分析(Import analysis) 选择 ALIE 配对场(ALIE field pair)。
- 设置 原生输出 / 几何 Cube(Native output / geometry Cube) 为
shared/data/public/analysis-v1/alie/surf.cub,IGMH atmdg / 映射 Cube(IGMH atmdg / color Cube) 为shared/data/public/analysis-v1/alie/mapfunc.cub;ALIE 最低有效密度(科学计数法)(ALIE minimum density (scientific notation)) = 1e-8(electron/bohr^3)。 - 导入后选择新密度几何表面,命名为 P03-ALIE。以
rho=0.001 electron/bohr^3表面观察 ALIE 着色,核对颜色单位为hartree。独立着色场保持隐藏。 - 在 外观与标签(Appearance and Labels) 点击 将颜色中心锚定于零点(Anchor Color Center at Zero),将显示颜色下限设为
0.48、上限设为0.82 hartree,中心保持0。截图保存至human/screenshots/P03-alie-fields.png。
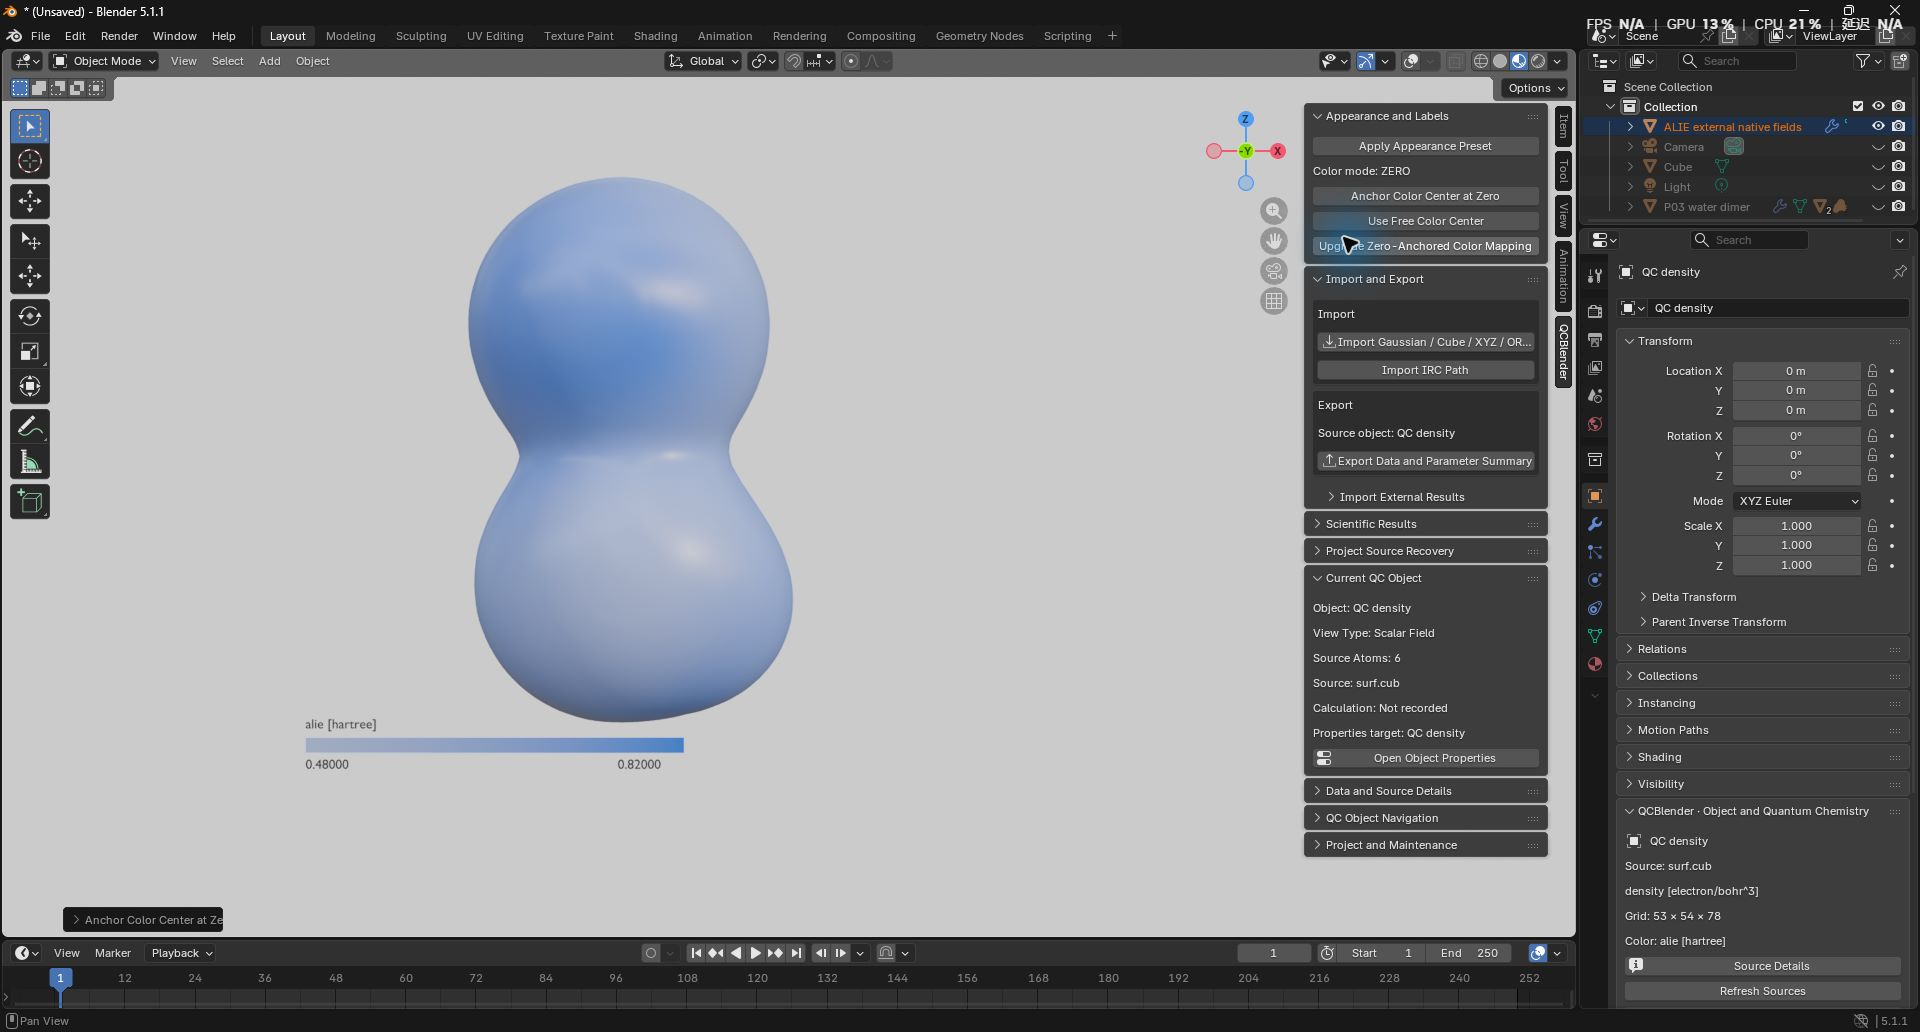
本例完整有效网格的自动颜色范围约为 0.47697–19.7781 hartree。截图手动使用 0.48–0.82 hartree 展示表面差异及正半色带;这是显示范围,不重算 ALIE,也不改变表面密度阈值、低密度有效域或原始数组。
- 需要完整原生表面顶点时,选回 P03-atoms,用 ESP / ALIE 表面顶点(ESP / ALIE surface vertices) 导入
shared/data/public/analysis-v1/alie/vtx.txt,设置 物理量(Quantity) = ALIE、表面定义 / 阈值(Surface definition / threshold) = rho=0.001 electron/bohr^3。原始 a.u./eV/kcal/mol 列分别保留。 - 需要表面积分布时,用 ESP / ALIE 面积分布(ESP / ALIE area distribution) 导入
shared/data/public/analysis-v1/alie/stdout.log,设 物理量(Quantity) = ALIE、数值单位(Value unit) = eV 和同一表面定义;按统一结果与 CSV/SVG以源分箱中心为 X、面积为 Y 导出柱图。
完整场数组保留,低于声明密度下限的样本通过有效标志排除。顶点不是均匀或面积加权采样,不能把顶点计数直方图称作表面积分布;本例面积分布来自原生三角形面积。
15. 导入 RDG/NCI 成对场
跳转到“15. 导入 RDG/NCI 成对场”详细说明见附录 A13:RDG/NCI 配对与哨兵排除。
RDG 是约化密度梯度;NCI 图常用 RDG 确定几何、用 sign(λ₂)ρ 着色,两者的单位不同。
- 选回原始静态 P03-atoms,在 导入分析(Import analysis) 中选择 RDG / NCI 配对场(RDG / NCI field pair)。
- 设置 原生输出 / 几何 Cube(Native output / geometry Cube) 为
shared/data/public/analysis-v1/rdg/func2.cub,IGMH atmdg / 映射 Cube(IGMH atmdg / color Cube) 为shared/data/public/analysis-v1/rdg/func1.cub,RDG 密度截断值(RDG density cutoff) = 0.05。 - 选择新 RDG 几何表面,以默认等值面
0.5观察;核对 RDG 无量纲,sign(λ₂)ρ 的颜色单位为electron/bohr^3。截图保存至human/screenshots/P03-rdg-fields.png。
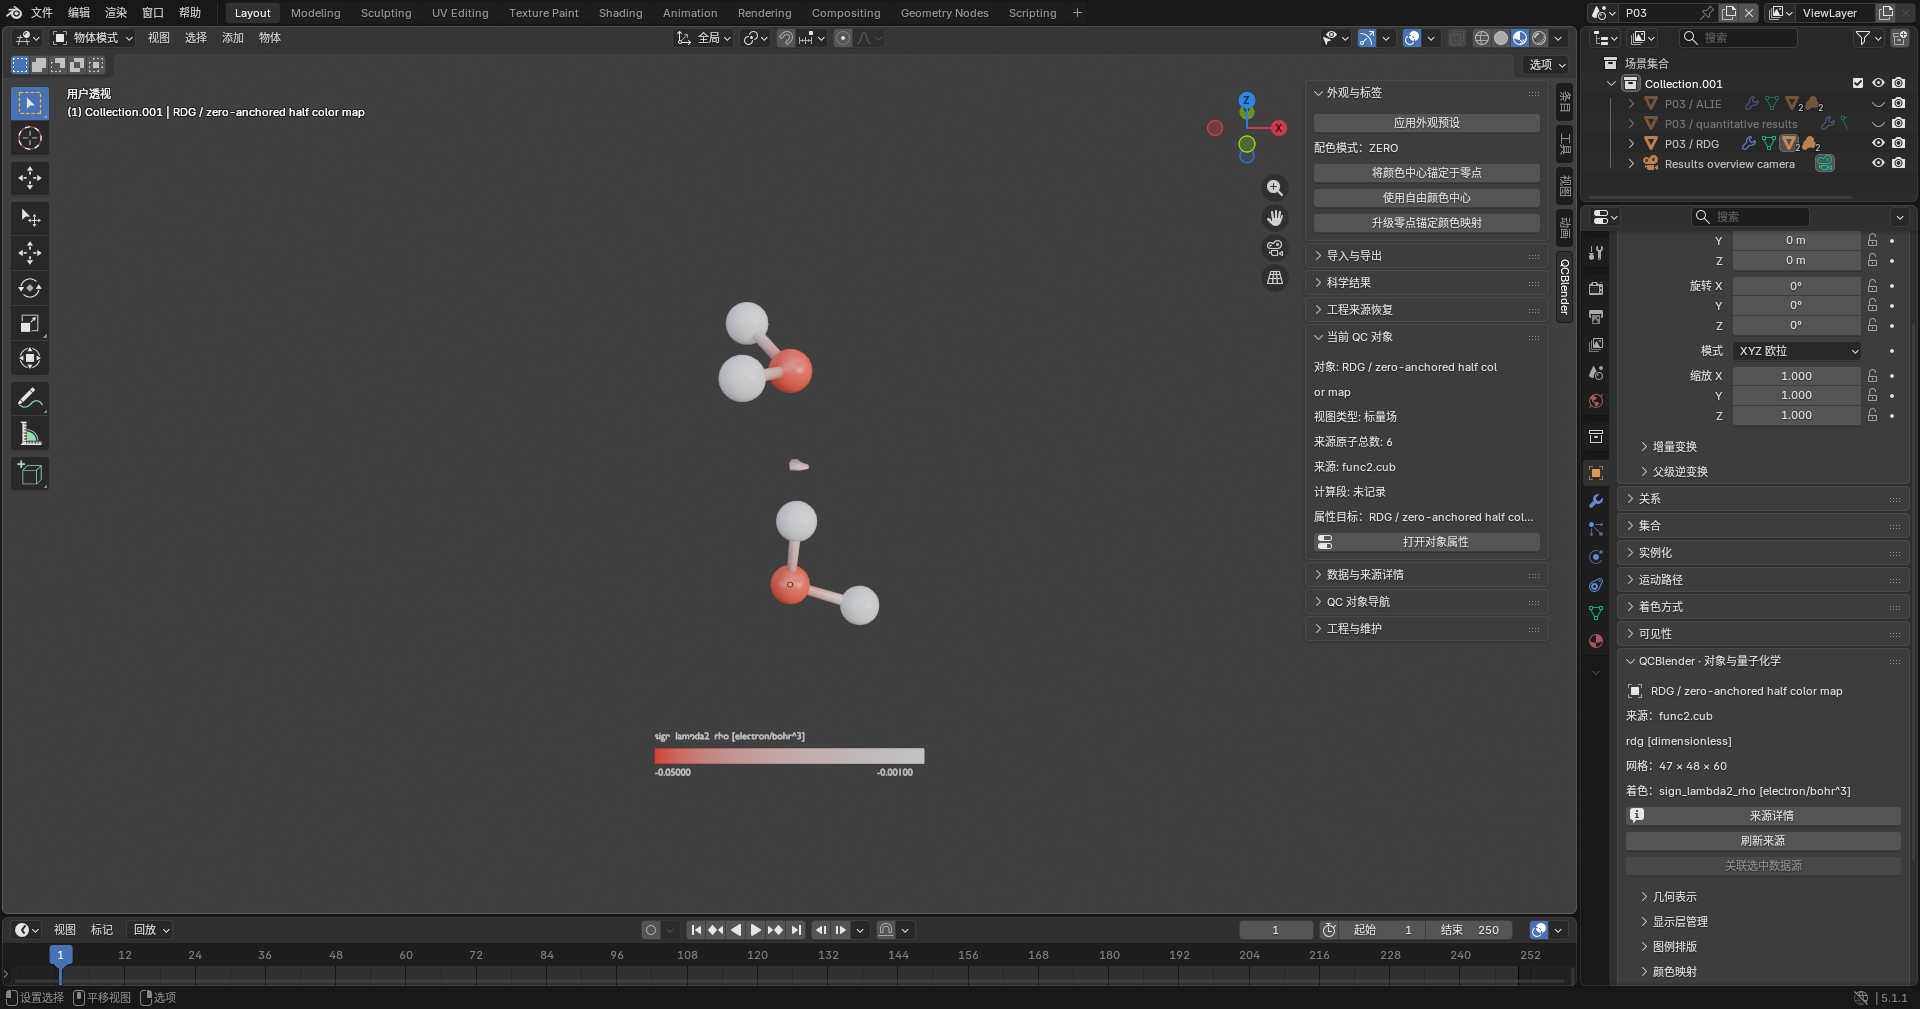
本例高密度区的原生 RDG=100 是程序的排除标志,导入时记录为有效域外,不解释为真实极大值。两份场必须同构型、同原子顺序、同网格;不自动重采样或猜测另一份 Cube。
附录:参数、原理与输入规范
跳转到“附录:参数、原理与输入规范”A1. 了解电子密度、ESP、计算段与能量单位
跳转到“A1. 了解电子密度、ESP、计算段与能量单位”电子密度表示空间中电子数的分布。ESP 是静电势,描述单位正试探电荷在该位置的势能。
Eh(Hartree)是能量单位;RHF 是本例所用计算方法的名称,6-31G(d) 是基组名称,两者说明这份能量的计算条件。
A2. 了解电子密度、ESP 与自旋通道
跳转到“A2. 了解电子密度、ESP 与自旋通道”electron/bohr^3 表示每立方 bohr 的电子数;hartree/e 表示每单位元电荷的势能,用于描述 ESP。网格和内存参数的用途见主线参数表。
生成量子化学场(Generate Quantum Field) → 物理量(Quantity) 决定要从这份计算结果生成哪一种空间场。本节先生成两种场,分别用来确定表面外形和颜色:
Alpha、Beta 是两个自旋通道。电子总密度是两通道密度之和,自旋密度在这里采用 Alpha 密度减去 Beta 密度的约定。
- 电子密度(Electron density):电子总密度,即 Alpha 与 Beta 两个自旋通道密度之和。用于画出分子周围的密度表面。
- 静电势(Electrostatic potential):包含核与电子贡献的静电势。本例用它为密度表面着色,观察同一表面上不同位置的 ESP。
其他密度选项的区别与自旋密度案例见本页选择其他密度;轨道选项 分子轨道(Molecular orbital) 见主线轨道案例。
A3. 了解密度几何与 ESP 着色
跳转到“A3. 了解密度几何与 ESP 着色”这里用密度确定表面位置,用 ESP 确定颜色。隐藏独立 ESP 表面后,着色仍使用它的场数据。
选择/替换着色场(Select / Replace Color Field) → 场(Field) 选择提供颜色数值的场。首次建立映射时,颜色最小值(Color minimum) / 颜色最大值(Color maximum) 设置色带范围;以后替换着色场会保留现有范围,需要按新场的单位核对。本例选择 ESP,图例和颜色范围因此采用 hartree/e。
A4. 了解颜色范围与图例布局
跳转到“A4. 了解颜色范围与图例布局”色带把数值范围映射为颜色。颜色范围决定哪些数值对应色带的低端、中点和高端,适合让不同视图使用同一尺度比较;范围外的有效值使用端点颜色。
- 颜色最小值(Color Minimum):色带低端对应的值,本例设为 −0.05 hartree/e。
- 颜色中心值(Color Center):色带中点对应的值,本例设为 0 hartree/e,将正负 ESP 分开放在中点两侧。
- 颜色最大值(Color Maximum):色带高端对应的值,本例设为 0.05 hartree/e。
- 反转(0 或 1)(Reverse (0 or 1)):
0使用当前颜色顺序,1反转颜色顺序;适合调整配色方向,不改变 ESP 场值。
图例标出颜色对应的数值和单位。长度、宽度调整色条尺寸,字号调整文字大小;位置以当前视图对象为参考,尺寸和位置均使用视图局部布局单位。小数位数控制图例标签的显示精度。
A5. 比较 QC Default、Viridis 与 Cividis
跳转到“A5. 比较 QC Default、Viridis 与 Cividis”色带预设(Color Ramp Preset) 提供一组颜色与插值设置,适合快速统一图的配色。物理量、单位和数值范围继续由当前视图决定。按当前图的阅读目的选择:
- QC 默认(QC Default):低端红、中点白、高端蓝,适合在本例中区分零点两侧的正负 ESP。
- Viridis:从紫色经蓝绿色到黄色连续变化,适合观察数值由低到高的分布;零点的位置仍按图例读取。
- Cividis:从深蓝到黄色连续变化,也适合观察数值高低;可与 Viridis 比较,选择更容易辨认细节的一种。
上述颜色顺序以 反转(Reverse)=0 为准。本节先应用 Viridis,再比较 Cividis,并练习取消、撤销和重做。
A6. 了解共享材质与图例同步
跳转到“A6. 了解共享材质与图例同步”材质可以被多个视图共享。对话框中所列材质的所有使用者,以及使用它的图例,都会一起更新。
A7. 了解 Mulliken 电荷与颜色范围
跳转到“A7. 了解 Mulliken 电荷与颜色范围”Mulliken 电荷是按一种电子分配方法得到的原子部分电荷,单位 e 为元电荷。电荷最大值(Charge Maximum)设置色带高端对应的电荷值,不改变原子电荷数据。
设置原子电荷着色(Set Atomic Charge Colors) → 电荷方法(Charge method) 选择源文件中已有的原子电荷方法;列表随文件内容变化,操作不会重新计算另一种电荷。本例源文件提供 Mulliken,选它后可用原子颜色查看各原子的部分电荷。最小值(e)(Minimum (e)) 和 最大值(e)(Maximum (e)) 设置初始颜色范围,后续在 颜色映射(Color Mapping) 调整。
A8. 了解偶极矩与显示长度
跳转到“A8. 了解偶极矩与显示长度”偶极矢量用大小和方向描述电荷分布;Debye 是偶极矩单位。修改器(Modifiers)是调节几何处理参数的修改器面板;每 Debye 对应的 Å(Angstrom per Debye)设置每 Debye 对应的箭头显示长度,单位为 Å,不改变源偶极矩。
A9. 了解 Alpha、Beta、自旋密度与闭壳层
跳转到“A9. 了解 Alpha、Beta、自旋密度与闭壳层”当需要区分两个自旋通道,或观察它们的差异时,在 生成量子化学场(Generate Quantum Field) → 物理量(Quantity) 选择下面的密度,网格操作与步骤 2 相同。
闭壳层指电子成对占据空间轨道,本例水二聚体的两个通道相同。
- Alpha 密度(Alpha density):只看 Alpha 自旋通道的电子密度,适合单独观察该通道的空间分布。
- Beta 密度(Beta density):只看 Beta 自旋通道的电子密度,可与 Alpha 密度比较。
- 自旋密度(Spin density):Alpha 密度减去 Beta 密度,适合查看两个通道的差异;正值表示 Alpha 密度较大,负值表示 Beta 密度较大。
本页水二聚体是闭壳层,两个通道相同,自旋密度为零。正文步骤 11 改用开壳层氧分子生成非零自旋密度;完成后恢复水二聚体的显示,继续其他 P03 专题。
A10. 零点锚定与单侧色带
跳转到“A10. 零点锚定与单侧色带”零点锚定固定物理零点对应的颜色中心,保留声明上下限。仅有正值时使用色带正半边,仅有负值时使用负半边;图例只显示实际范围。顺序色带可继续用自由中心。旧图升级生成独立副本,保留原图;它只调整显示映射,不改科学值、单位或有效域。
A11. 外观预设与独立 vdW 外壳
跳转到“A11. 外观预设与独立 vdW 外壳”外观预设仅调整粗糙度、高光和涂层,保留透明度、色带与科学范围;共用材质的视图同步改变。vdW 壳按元素半径建立独立几何层,与球棍和电子密度曲面解耦;它不是计算所得密度边界,透明度和细分只影响显示。
A12. ALIE 有效域与表面顶点
跳转到“A12. ALIE 有效域与表面顶点”几何 Cube 保存密度,映射 Cube 保存 ALIE,必须同网格、同构型。默认最低有效密度为 1e-8 electron/bohr^3,对话框支持科学计数法并显示解析后的阈值。低密度占位值通过掩码排除,不解释为真实零;调整显示色域也不改变该掩码。原始表面顶点不是等面积采样,顶点计数直方图不能替代按三角形面积汇总的分布。
A13. RDG/NCI 配对与哨兵排除
跳转到“A13. RDG/NCI 配对与哨兵排除”几何 func2.cub 是无量纲 RDG;颜色 func1.cub 是 sign(λ₂)ρ,单位 electron/bohr^3。默认有效域要求 |sign(λ₂)ρ|<0.05 electron/bohr^3,排除原生 RDG 哨兵 100;不自动重采样或缩放原数组。该约定不同于历史脚本的 100×sign(λ₂)ρ 或其它哨兵,不能只按文件名混用。